近日,我所能源催化转化全国重点实验室计算和数据驱动催化研究组(511组)肖建平研究员、李欢研究员团队与德国不来梅大学等单位合作,在电催化一氧化氮还原合成羟胺选择性研究方面取得新进展。研究团队结合恒电势模拟、微观动力学分析及巨正则系综蒙特卡洛(GCMC)模拟,发现电子限域可以赋予金属催化剂单原子功能,为电催化高选择性合成羟胺及催化剂理性设计提供了新的理论指导。
羟胺(NH2OH)广泛应用于医药、农业和精细化工领域,利用可再生电力驱动一氧化氮(NO)还原,为绿色合成羟胺提供了新途径。然而,NO电还原的中间体易深度还原为氨(NH3),产物选择性调控仍面临挑战。传统认识认为,单原子催化剂因吸附作用较弱而更有利于羟胺生成(Nat. Commun.,2021;Angew. Chem. Int. Ed.,2023;Angew. Chem. Int. Ed.,2024),但部分强吸附金属催化剂在特定条件下同样表现出高羟胺选择性(J. Am. Chem. Soc., 2022;Chem, 2023),表明仅凭吸附强度难以解释其选择性规律,亟需揭示真实活性位点及其电子结构起源。
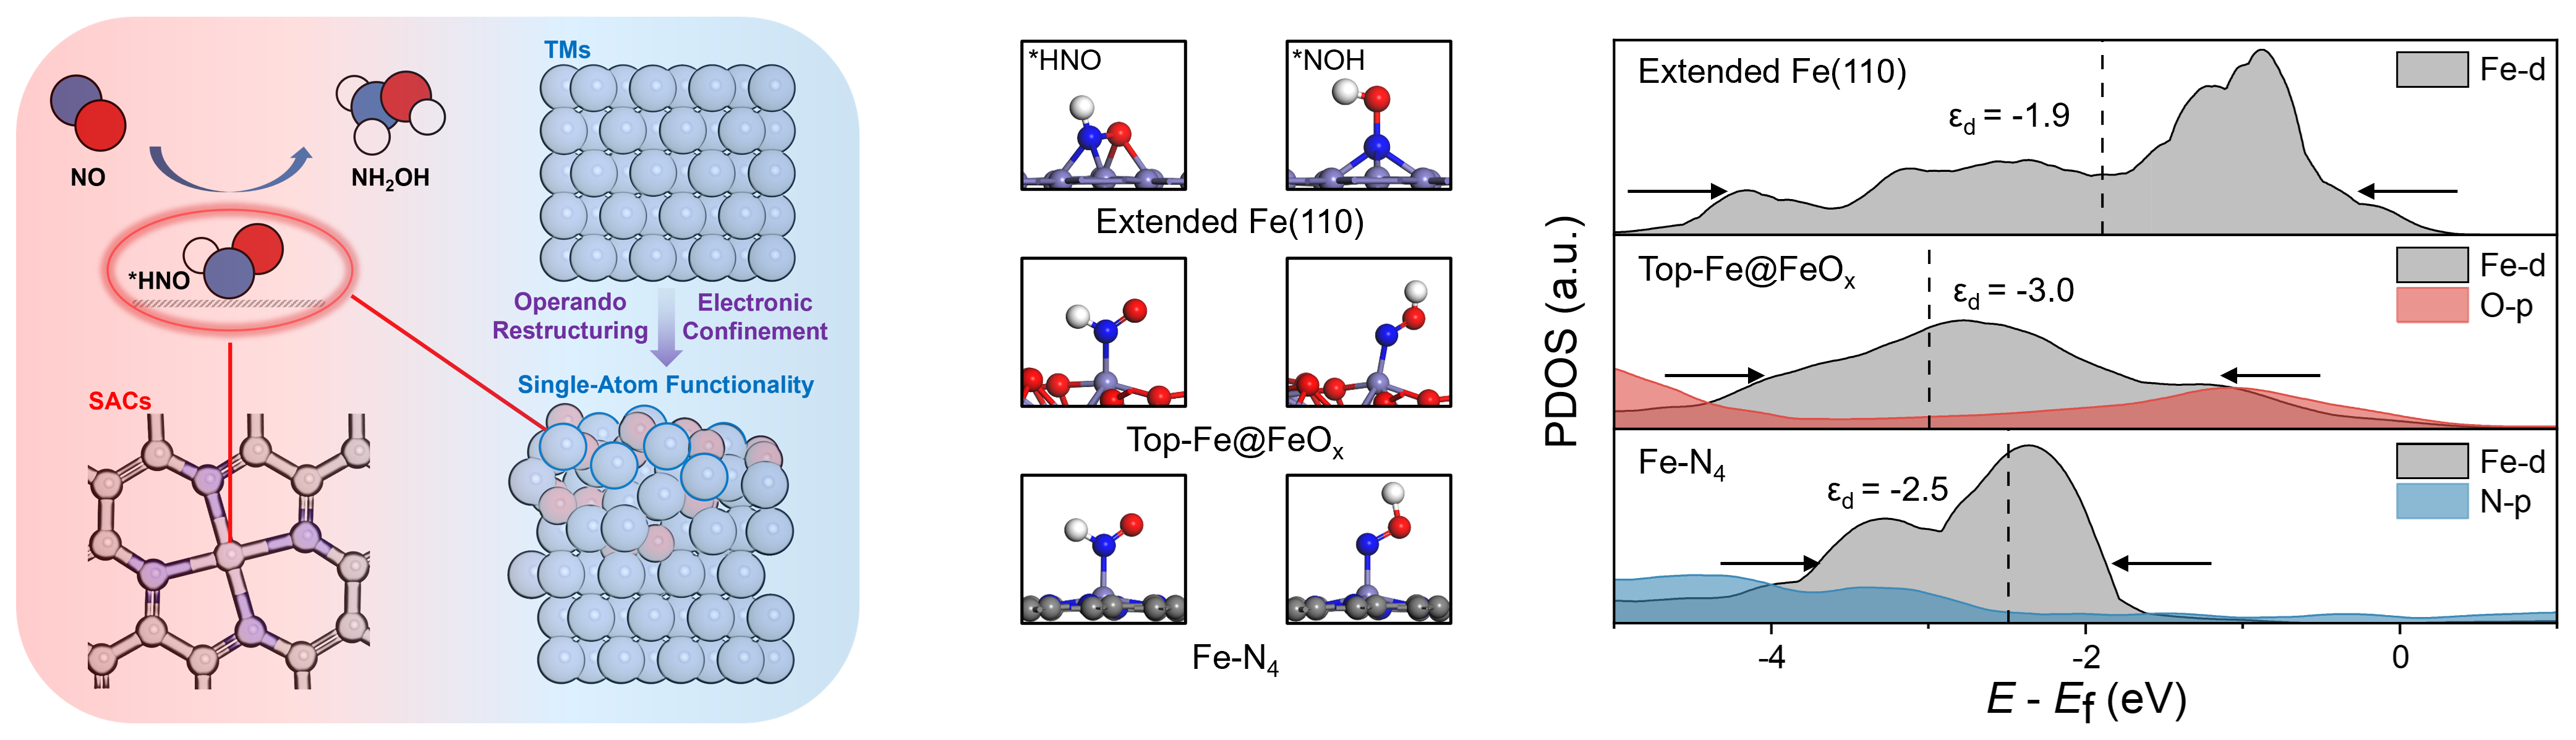
在本工作中,研究团队利用自主开发的恒电势模拟方法(J. Phys. Chem. Lett., 2023),并结合微动力学分析,发现NO初始质子化形成*HNO和*NOH的竞争是决定羟胺与氨选择性的关键;其中Fe–N4位点上*HNO形成能垒仅为0.14 eV,低于*NOH的1.06 eV,因而优先引导反应生成羟胺。研究团队进一步通过GCMC模拟发现,金属铁在表面氧物种作用下发生表面重构,形成FeOx/Fe界面及具有单原子功能的孤立top-Fe位点(top-Fe@FeOx),同样能够优先稳定*HNO。电子结构分析表明,Fe与配位N或O原子的轨道杂化引起d带窄化和电子局域化,使活性位点在适度结合中间体的同时维持N–O键稳定。该研究揭示了电子限域诱导单原子功能性的统一机制,说明高选择性催化活性位点也可在反应过程中动态形成,为羟胺电合成催化剂设计提供了新思路。
相关研究以“Electronic Confinement Induced Single Atom Functionality in Hydroxylamine Synthesis Unveiled by Constant Potential Simulation”为题,于近日发表在《德国应用化学》(Angewandte Chemie International Edition)上。以上工作得到国家自然科学基金、中国博士后科学基金、国家留学基金委等项目的支持。(文/图 魏昌庚)